Kiến thức NIPT
28 gen lặn gồm những bệnh nào? Giải thích chi tiết từng bệnh
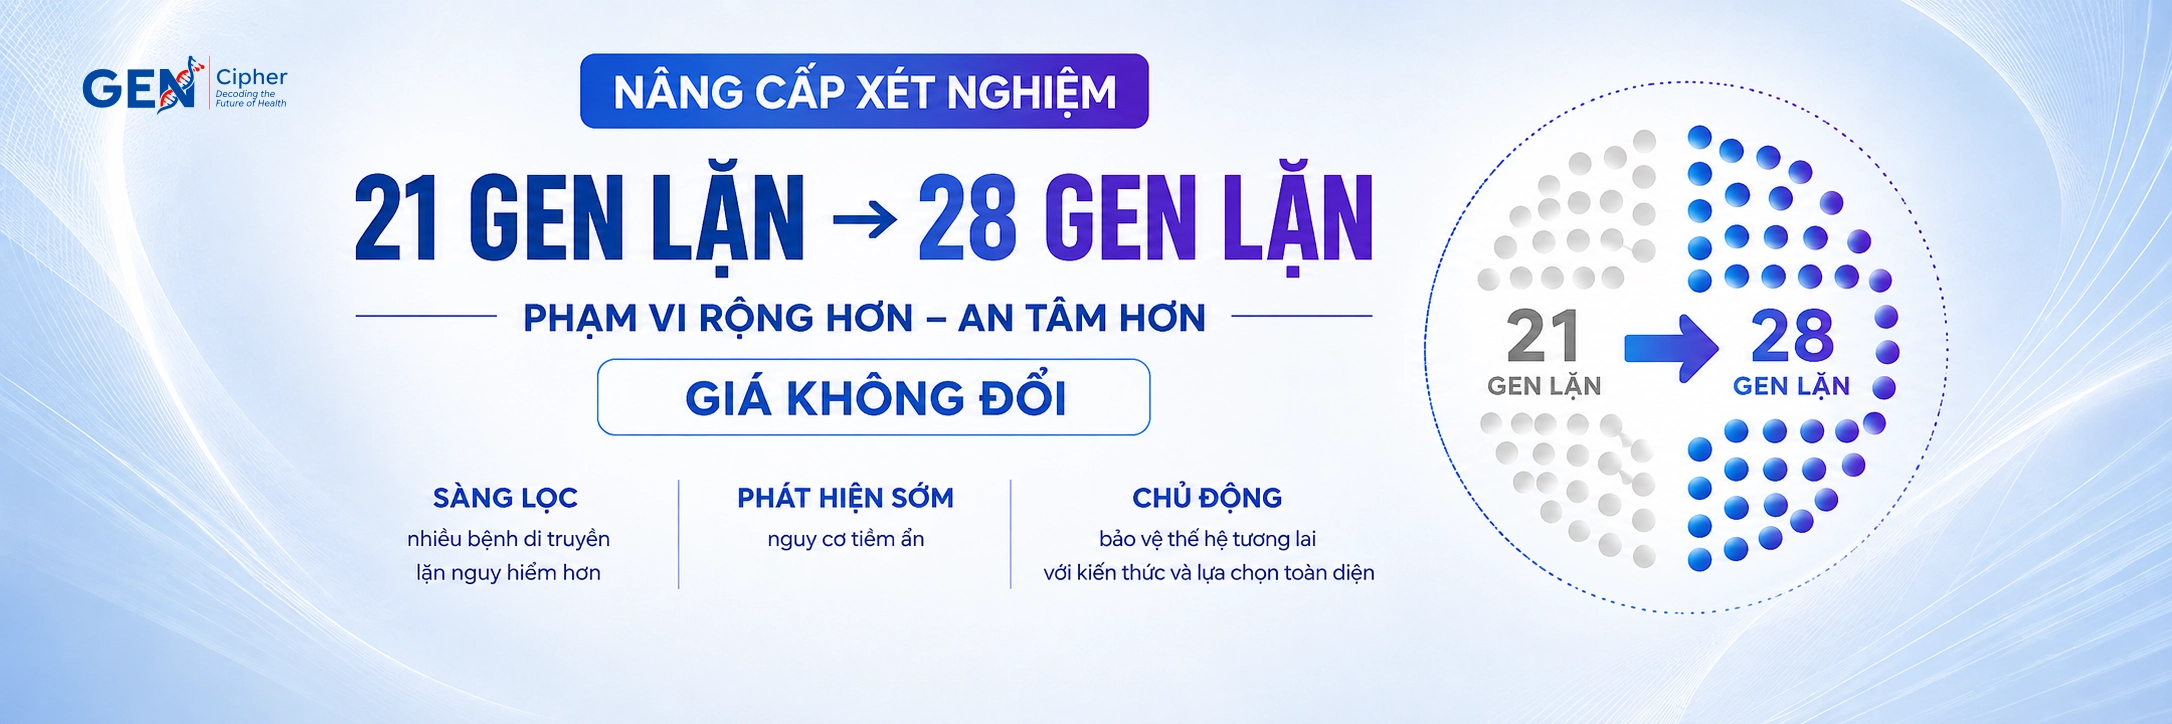
Xét nghiệm sàng lọc 28 gen lặn giúp tìm kiếm các biến thể di truyền liên quan đến nhiều bệnh lý bẩm sinh, chuyển hóa, huyết học, thần kinh và nội tiết. Một người có thể mang biến thể gây bệnh mà vẫn khỏe mạnh, không có tiền sử gia đình và chỉ biết đến nguy cơ khi thực hiện xét nghiệm di truyền.
Bài viết dưới đây giải thích 27 nhóm bệnh hoặc phổ bệnh liên quan đến 28 gen theo cách dễ hiểu: bệnh là gì, gen đảm nhiệm chức năng nào, người mắc bệnh có thể gặp những biểu hiện gì và bệnh được di truyền ra sao. HBA1 và HBA2 cùng thuộc nhóm Alpha-Thalassemia nên số nhóm bệnh không trùng với số gen.
Đọc thêm: Xét nghiệm 28 gen lặn: đối tượng, chi phí và quyền lợi · Xét nghiệm Thalassemia là gì và khi nào cần làm?
1. Alpha-Thalassemia – HBA1 và HBA2
Alpha-Thalassemia là bệnh huyết sắc tố di truyền khiến cơ thể sản xuất không đủ chuỗi alpha-globin, một thành phần thiết yếu của hemoglobin giúp hồng cầu vận chuyển oxy. Hai gen HBA1 và HBA2 cùng tham gia tạo chuỗi protein này.
Thông thường, mỗi người có bốn bản sao gen alpha-globin. Khi một hoặc hai bản sao bị mất chức năng, người mang gen có thể khỏe mạnh hoặc chỉ thiếu máu nhẹ, hồng cầu nhỏ. Ba bản sao bị ảnh hưởng có thể gây bệnh hemoglobin H (HbH) với thiếu máu tan máu, vàng da và lách to. Trường hợp cả bốn bản sao mất chức năng có thể gây phù thai Hb Bart, một bệnh cảnh rất nặng ngay từ thời kỳ bào thai.
Alpha-Thalassemia chủ yếu di truyền theo cơ chế lặn, nhưng nguy cơ sinh con mắc bệnh phụ thuộc vào số bản sao bị ảnh hưởng và cách các biến đổi phân bố trên hai nhiễm sắc thể của bố mẹ. Một số người bệnh cần theo dõi chuyên khoa huyết học, truyền máu hoặc các biện pháp điều trị phù hợp mức độ bệnh.
Bài liên quan: NIPT Gencare 27 – Sàng lọc mở rộng 22 nhiễm sắc thể thường và 5 bất thường NST giới tính
2. Beta-Thalassemia – HBB
Beta-Thalassemia là bệnh huyết sắc tố do các biến thể gây bệnh ở gen HBB làm giảm hoặc mất sản xuất beta-globin. Khi tổng hợp hemoglobin bị mất cân bằng, hồng cầu dễ bị phá hủy, gây thiếu máu với mức độ khác nhau.
Người chỉ mang một biến thể HBB gây Beta-Thalassemia thường có thể sinh hoạt bình thường, đôi khi thiếu máu nhẹ và hồng cầu nhỏ. Người mắc thể trung gian có thể thiếu máu kéo dài, lách to và có biến chứng cần theo dõi. Ở thể nặng, bệnh thường biểu hiện sớm, gây thiếu máu nghiêm trọng, ảnh hưởng tăng trưởng và có thể cần truyền máu định kỳ cùng điều trị thải sắt.
Bệnh thường di truyền lặn trên nhiễm sắc thể thường. Nếu cả bố và mẹ đều mang một biến thể gây bệnh HBB, ở mô hình di truyền điển hình, mỗi thai kỳ có 25% khả năng con mắc bệnh, 50% khả năng con mang một biến thể và 25% khả năng con không nhận các biến thể đó. Mức độ nặng của con phụ thuộc vào tổ hợp biến thể cụ thể.
Bài liên quan: Xét nghiệm NIPT là gì? Những điều mẹ bầu cần biết
3. Thiếu men G6PD – G6PD
Thiếu men G6PD là tình trạng giảm hoạt tính enzyme glucose-6-phosphate dehydrogenase, vốn có nhiệm vụ bảo vệ hồng cầu khỏi các tác nhân gây stress oxy hóa. Gen G6PD mã hóa enzyme này.
Nhiều người thiếu men G6PD vẫn khỏe mạnh trong sinh hoạt hằng ngày. Tuy nhiên, nhiễm trùng, một số loại thuốc hoặc ăn đậu tằm có thể kích hoạt đợt phá hủy hồng cầu cấp tính, gây mệt, vàng da, nước tiểu sẫm màu và thiếu máu. Trẻ sơ sinh thiếu G6PD cũng có nguy cơ vàng da tăng bilirubin, cần được theo dõi để phòng biến chứng thần kinh.
G6PD nằm trên nhiễm sắc thể X. Nam giới mang biến thể gây thiếu men thường biểu hiện rõ hơn; nữ giới có một biến thể vẫn có thể thiếu enzyme và xuất hiện tan máu ở mức độ khác nhau. Phòng ngừa chủ yếu là nhận biết và tránh các yếu tố khởi phát, đồng thời xử trí kịp thời khi xảy ra tan máu.
4. Phenylketonuria (PKU) – PAH
Phenylketonuria (PKU) là rối loạn chuyển hóa di truyền khiến cơ thể không xử lý hiệu quả phenylalanine, một axit amin có trong thực phẩm giàu protein. Gen PAH mã hóa enzyme phenylalanine hydroxylase, giúp chuyển phenylalanine thành tyrosine.
Khi enzyme này thiếu hụt, phenylalanine có thể tích tụ trong máu và gây hại cho não bộ đang phát triển. Nếu không được phát hiện và điều trị sớm, trẻ có thể chậm phát triển trí tuệ, rối loạn hành vi, co giật và các vấn đề thần kinh khác. Nhiều trẻ không có biểu hiện rõ khi vừa sinh nên sàng lọc sơ sinh đặc biệt quan trọng.
PKU thường di truyền lặn trên nhiễm sắc thể thường. Điều trị chủ yếu là kiểm soát phenylalanine trong khẩu phần, sử dụng chế phẩm dinh dưỡng chuyên biệt và, ở một số trường hợp, thuốc phù hợp với kiểu bệnh. Phát hiện sớm giúp cải thiện đáng kể tiên lượng phát triển của trẻ.
5. Galactosemia kinh điển – GALT
Galactosemia kinh điển là bệnh chuyển hóa di truyền do thiếu hụt enzyme galactose-1-phosphate uridylyltransferase, được mã hóa bởi gen GALT. Enzyme này tham gia chuyển hóa galactose, một loại đường được tạo ra khi cơ thể tiêu hóa lactose trong sữa.
Khi enzyme hoạt động quá kém, các chất chuyển hóa độc có thể tích tụ sau khi trẻ bắt đầu bú sữa. Trẻ mắc bệnh có thể bú kém, nôn, vàng da, tổn thương gan, hạ đường huyết và nhiễm trùng nặng. Nếu không được xử trí sớm, bệnh có thể đe dọa tính mạng. Một số biến chứng lâu dài vẫn có thể xảy ra ngay cả khi được điều trị.
Bệnh di truyền lặn trên nhiễm sắc thể thường. Điều trị bao gồm loại bỏ nguồn lactose/galactose thích hợp khỏi chế độ ăn dưới hướng dẫn chuyên khoa và theo dõi lâu dài về tăng trưởng, phát triển, chức năng gan cùng các biến chứng liên quan.
6. Thiếu hụt Citrin – SLC25A13
Thiếu hụt Citrin là bệnh chuyển hóa di truyền liên quan gen SLC25A13, mã hóa protein vận chuyển aspartate–glutamate qua màng ty thể, có vai trò quan trọng trong chuyển hóa năng lượng và hoạt động của gan.
Ở trẻ sơ sinh, bệnh có thể gây ứ mật trong gan do thiếu citrin (NICCD), với vàng da kéo dài, gan to, rối loạn chức năng gan và chậm tăng trưởng. Một số trẻ cải thiện khi lớn lên, nhưng ở một số người bệnh có thể xuất hiện tình trạng chậm phát triển, rối loạn mỡ máu hoặc citrullinemia type II ở người lớn, gây tăng amoniac máu và các triệu chứng thần kinh nghiêm trọng.
Bệnh di truyền lặn trên nhiễm sắc thể thường và được ghi nhận tương đối nhiều ở các quần thể Đông Á. Cách quản lý chế độ dinh dưỡng của bệnh này có những đặc điểm riêng, vì vậy cần được bác sĩ chuyên khoa chuyển hóa hướng dẫn thay vì tự áp dụng chế độ ăn của các rối loạn chuyển hóa khác.
7. Bệnh Pompe – GAA
Bệnh Pompe là bệnh dự trữ glycogen do các biến thể gây bệnh ở gen GAA làm giảm hoạt tính enzyme acid alpha-glucosidase. Enzyme này có nhiệm vụ phân giải glycogen trong lysosome; khi bị thiếu, glycogen tích tụ trong tế bào, đặc biệt ở các cơ.
Thể khởi phát ở trẻ sơ sinh có thể gây yếu cơ nặng, bú kém, chậm tăng trưởng, tim to và suy tim. Thể khởi phát muộn có thể xuất hiện ở trẻ lớn hoặc người trưởng thành, với yếu cơ tiến triển, khó leo cầu thang, khó vận động và suy giảm chức năng hô hấp. Mức độ bệnh phụ thuộc vào hoạt tính enzyme còn lại.
Pompe thường di truyền lặn trên nhiễm sắc thể thường. Liệu pháp thay thế enzyme hiện là một trong những phương pháp điều trị quan trọng; can thiệp và theo dõi sớm có thể giúp cải thiện kết quả điều trị.
Bài liên quan: NIPT Gencare 8 – Sàng lọc 8 bất thường NST và quyền lợi hoàn phí
8. Bệnh Wilson – ATP7B
Bệnh Wilson là rối loạn chuyển hóa đồng di truyền do biến thể ở gen ATP7B làm suy giảm khả năng đưa đồng vào mật để đào thải. Đồng dư thừa vì thế tích tụ dần, chủ yếu ở gan, não và giác mạc.
Bệnh có thể khởi phát ở trẻ em hoặc người trưởng thành. Người bệnh có thể bị men gan tăng, viêm gan, xơ gan, vàng da; một số trường hợp xuất hiện run tay, cứng cơ, nói khó, thay đổi hành vi hoặc tâm trạng. Vòng Kayser–Fleischer ở giác mạc là một dấu hiệu có thể gặp nhưng không hiện diện ở mọi bệnh nhân.
Wilson di truyền lặn trên nhiễm sắc thể thường. Đây là bệnh có thể điều trị bằng thuốc giúp giảm đồng trong cơ thể, bổ sung kẽm theo chỉ định và theo dõi lâu dài. Chẩn đoán sớm trước khi cơ quan bị tổn thương nặng có ý nghĩa đặc biệt quan trọng.
9. Bệnh Tay-Sachs – HEXA
Tay-Sachs là bệnh thoái hóa thần kinh di truyền do biến thể ở gen HEXA gây giảm hoạt tính enzyme beta-hexosaminidase A. Hậu quả là chất béo GM2 ganglioside tích tụ trong tế bào thần kinh và làm tổn thương hệ thần kinh theo thời gian.
Ở thể trẻ nhỏ điển hình, trẻ có thể phát triển gần như bình thường trong vài tháng đầu rồi dần mất các kỹ năng vận động, yếu cơ, phản ứng giật mình quá mức, co giật và suy giảm chức năng thần kinh tiến triển. Các thể khởi phát muộn hơn có thể có biểu hiện nhẹ hơn hoặc khác biệt, như yếu cơ, mất thăng bằng và khó khăn về vận động.
Tay-Sachs di truyền lặn trên nhiễm sắc thể thường. Hiện việc chăm sóc chủ yếu tập trung vào kiểm soát triệu chứng và hỗ trợ người bệnh; mức độ ảnh hưởng và tiên lượng phụ thuộc vào thể bệnh.
10. Glutaric acidemia type II / MADD – ETFDH
Glutaric acidemia type II, còn gọi là Multiple Acyl-CoA Dehydrogenase Deficiency (MADD), là bệnh rối loạn chuyển hóa di truyền hiếm gặp làm suy giảm khả năng sử dụng chất béo và một số axit amin để tạo năng lượng.
Bệnh có thể gây hạ đường huyết, toan chuyển hóa, nôn, tổn thương gan, yếu cơ và những đợt mất bù chuyển hóa cấp tính khi nhiễm trùng hoặc nhịn đói kéo dài. Biểu hiện trải rộng từ thể rất nặng ở trẻ sơ sinh đến thể khởi phát muộn với đau cơ, yếu cơ và giảm khả năng gắng sức.
MADD có thể liên quan đến ETFA, ETFB hoặc ETFDH. Trong đó, ETFDH mã hóa protein tham gia chuyển electron từ quá trình oxy hóa chất béo và axit amin vào chuỗi hô hấp ty thể. Bệnh thường di truyền lặn trên nhiễm sắc thể thường. Một số người bệnh, đặc biệt ở thể khởi phát muộn liên quan ETFDH, có thể đáp ứng tốt với riboflavin (vitamin B2); việc điều trị và chế độ ăn cần được cá thể hóa dưới theo dõi chuyên khoa.
11. Bệnh Fabry – GLA
Bệnh Fabry là bệnh dự trữ lysosome liên quan gen GLA, mã hóa enzyme alpha-galactosidase A. Khi enzyme suy giảm, các chất béo như globotriaosylceramide (Gb3) có thể tích tụ trong nhiều mô và cơ quan.
Người bệnh có thể đau rát bàn tay, bàn chân, giảm tiết mồ hôi, xuất hiện các tổn thương da đặc trưng hoặc gặp vấn đề về tiêu hóa. Khi tiến triển, bệnh có thể gây tổn thương thận, phì đại cơ tim, rối loạn nhịp tim và tăng nguy cơ đột quỵ. Mức độ biểu hiện khác nhau giữa từng cá thể.
Fabry di truyền liên kết nhiễm sắc thể X. Nam giới thường có nguy cơ biểu hiện bệnh đáng kể, nhưng nữ giới có một biến thể gây bệnh GLA cũng có thể phát triển triệu chứng và tổn thương cơ quan. Các phương pháp điều trị chuyên biệt bao gồm thay thế enzyme và, với một số biến thể phù hợp, điều trị bằng thuốc hỗ trợ ổn định enzyme.
12. Thiếu 5α-reductase type 2 – SRD5A2
Thiếu 5α-reductase type 2 là rối loạn phát triển giới tính liên quan gen SRD5A2. Gen này mã hóa enzyme chuyển testosterone thành dihydrotestosterone (DHT), hormone giữ vai trò quan trọng trong sự phát triển cơ quan sinh dục ngoài ở thai có bộ nhiễm sắc thể 46,XY.
Khi hoạt tính enzyme giảm mạnh, trẻ 46,XY có thể sinh ra với cơ quan sinh dục ngoài phát triển không điển hình, như dương vật nhỏ, lỗ tiểu thấp hoặc hình thái bên ngoài giống nữ. Đến tuổi dậy thì, testosterone tăng có thể tạo ra những thay đổi nam hóa. Khả năng sinh sản và nhu cầu hỗ trợ y khoa có thể khác nhau giữa từng người.
Bệnh thường di truyền lặn trên nhiễm sắc thể thường. Người 46,XX có hai biến thể gây bệnh thường không có cùng biểu hiện về phát triển cơ quan sinh dục ngoài như người 46,XY. Chẩn đoán cần dựa trên đánh giá nội tiết, di truyền và tư vấn chuyên khoa phù hợp.
13. Xơ nang (Cystic Fibrosis) – CFTR
Xơ nang là bệnh di truyền do biến thể gây bệnh ở gen CFTR, gen mã hóa kênh vận chuyển ion chloride và bicarbonate, giúp điều hòa nước và muối trong dịch tiết của cơ thể.
Khi CFTR hoạt động không hiệu quả, chất nhầy tại đường hô hấp và nhiều cơ quan trở nên đặc, khó được làm sạch. Người bệnh có thể ho kéo dài, nhiễm trùng phổi tái diễn, giãn phế quản, kém hấp thu do suy tụy ngoại tiết và chậm tăng cân. Một số trẻ sơ sinh có thể bị tắc ruột phân su; nhiều nam giới mắc xơ nang gặp vấn đề về khả năng sinh sản.
Bệnh thường di truyền lặn trên nhiễm sắc thể thường. Phác đồ điều trị có thể bao gồm chăm sóc hô hấp, dinh dưỡng, bổ sung enzyme tụy và thuốc điều biến CFTR ở những người có biến thể phù hợp. Biểu hiện bệnh phụ thuộc đáng kể vào kiểu biến thể và khả năng tiếp cận điều trị.
14. Tăng sản thượng thận bẩm sinh do thiếu 21-hydroxylase – CYP21A2
Tăng sản thượng thận bẩm sinh do thiếu 21-hydroxylase là một rối loạn nội tiết di truyền liên quan gen CYP21A2. Gen này mã hóa enzyme cần thiết để tổng hợp cortisol và aldosterone trong tuyến thượng thận.
Khi enzyme thiếu hụt, cơ thể có thể giảm cortisol, giảm aldosterone và tăng sản xuất androgen. Thể mất muối có thể gây nôn, mất nước, rối loạn điện giải, tụt huyết áp và nguy hiểm tính mạng ở trẻ sơ sinh nếu không được phát hiện kịp thời. Một số trẻ 46,XX có thể có cơ quan sinh dục ngoài nam hóa ở các mức độ khác nhau. Thể không cổ điển nhẹ hơn có thể biểu hiện muộn bằng dậy thì sớm, mụn trứng cá hoặc rậm lông.
Bệnh di truyền lặn trên nhiễm sắc thể thường. Điều trị bao gồm bổ sung hormone thiếu hụt, theo dõi điện giải và hướng dẫn xử trí khi sốt, nhiễm trùng hoặc các tình huống stress đối với cơ thể.
15. Suy giáp bẩm sinh liên quan TSHR – TSHR
Suy giáp bẩm sinh là tình trạng trẻ thiếu hormone tuyến giáp ngay từ khi sinh, có thể ảnh hưởng đến tăng trưởng và sự phát triển não bộ. Bệnh có nhiều nguyên nhân, từ tuyến giáp hình thành bất thường đến các khiếm khuyết trong quá trình sản xuất hormone.
Gen TSHR mã hóa thụ thể tiếp nhận tín hiệu từ hormone kích thích tuyến giáp (TSH). Khi các biến thể làm giảm chức năng TSHR, tuyến giáp có thể đáp ứng kém với TSH, dẫn đến tăng TSH máu, giảm sản xuất hormone tuyến giáp hoặc, trong một số trường hợp, chỉ tăng TSH mà nồng độ hormone tuyến giáp vẫn bình thường.
Trẻ suy giáp có thể bú kém, ngủ nhiều, táo bón, vàng da kéo dài và chậm phát triển, nhưng nhiều trẻ không có dấu hiệu rõ ngay khi chào đời. Các biến thể TSHR có thể liên quan di truyền lặn hoặc trội tùy trường hợp. Sàng lọc sơ sinh và điều trị sớm bằng levothyroxine khi có chỉ định giúp phòng ngừa hậu quả đối với phát triển thần kinh.
16. Hội chứng Pendred và giảm thính lực – SLC26A4
SLC26A4 mã hóa protein pendrin, tham gia vận chuyển ion ở tai trong và tuyến giáp. Các biến thể gây bệnh ở gen này có thể dẫn tới hội chứng Pendred hoặc giảm thính lực di truyền không kèm các đặc điểm ngoài tai.
Giảm thính lực có thể xuất hiện từ nhỏ, dao động hoặc tiến triển theo thời gian. Một số người có ống tiền đình giãn rộng, một bất thường cấu trúc của tai trong được phát hiện bằng chẩn đoán hình ảnh. Ở hội chứng Pendred, bướu giáp có thể xuất hiện muộn hơn; tuy vậy không phải ai mang biến thể SLC26A4 cũng có bệnh lý tuyến giáp rõ rệt.
Các thể bệnh này chủ yếu di truyền lặn trên nhiễm sắc thể thường. Phát hiện sớm giảm thính lực để hỗ trợ ngôn ngữ, sử dụng thiết bị trợ thính hoặc đánh giá khả năng cấy ốc tai điện tử khi phù hợp có ý nghĩa lớn với phát triển của trẻ.
17. Thiếu hụt Carnitine nguyên phát – SLC22A5
Thiếu hụt carnitine nguyên phát là bệnh chuyển hóa di truyền do các biến thể ở gen SLC22A5 làm suy giảm hoạt động của chất vận chuyển carnitine OCTN2. Carnitine cần thiết để vận chuyển axit béo chuỗi dài vào ty thể nhằm tạo năng lượng.
Khi thiếu carnitine trong tế bào, cơ thể khó huy động năng lượng từ chất béo, đặc biệt trong lúc nhịn đói hoặc mắc bệnh cấp tính. Trẻ có thể bị hạ đường huyết, tổn thương gan, yếu cơ hoặc bệnh cơ tim; một số người lớn biểu hiện ít triệu chứng hơn nhưng vẫn có nguy cơ biến chứng tim mạch.
Bệnh di truyền lặn trên nhiễm sắc thể thường. Đây là rối loạn có thể điều trị bằng L-carnitine theo chỉ định, kết hợp tránh nhịn đói kéo dài và theo dõi chuyên khoa chuyển hóa, tim mạch khi cần thiết.
18. Bệnh Niemann-Pick type A/B – SMPD1
Bệnh Niemann-Pick type A/B, hiện thường được xếp trong nhóm thiếu hụt acid sphingomyelinase (ASMD), là rối loạn dự trữ lysosome do biến thể gây bệnh ở gen SMPD1. Gen này mã hóa enzyme acid sphingomyelinase giúp phân giải sphingomyelin trong tế bào.
Khi enzyme thiếu hụt, sphingomyelin tích tụ ở nhiều cơ quan, đặc biệt gan, lách và phổi. Thể có tổn thương thần kinh nặng khởi phát ở trẻ nhỏ, trước đây gọi là type A, có thể gây chậm phát triển, mất kỹ năng và tiên lượng nghiêm trọng. Thể mạn tính không có tổn thương thần kinh nổi bật, thường gọi là type B, có thể gây gan lách to, giảm tiểu cầu và bệnh phổi kéo dài.
Bệnh di truyền lặn trên nhiễm sắc thể thường. Việc chăm sóc phụ thuộc vào biểu hiện cơ quan; liệu pháp thay thế enzyme hiện có vai trò điều trị những biểu hiện ngoài hệ thần kinh ở một số trường hợp thích hợp.
19. SMARD1 và CMT2S – IGHMBP2
Gen IGHMBP2 tham gia tạo protein có vai trò trong quá trình hoạt động và duy trì chức năng tế bào thần kinh. Các biến thể gây bệnh trong gen này liên quan đến một phổ bệnh thần kinh ngoại biên, nổi bật là SMARD1 và Charcot–Marie–Tooth type 2S (CMT2S).
SMARD1 thường xuất hiện từ rất sớm, gây yếu cơ tiến triển và đặc biệt có thể dẫn đến suy hô hấp do yếu hoặc liệt cơ hoành. Trẻ có thể bú kém, yếu chi và cần được hỗ trợ hô hấp. CMT2S thường biểu hiện bằng yếu và teo cơ ở các chi, đặc biệt bàn chân và cẳng chân, kèm giảm cảm giác hoặc khó đi lại; mức độ bệnh rất khác nhau.
Các thể liên quan IGHMBP2 chủ yếu di truyền lặn trên nhiễm sắc thể thường. Hiện việc điều trị tập trung vào hỗ trợ hô hấp, phục hồi chức năng, dinh dưỡng và xử trí triệu chứng theo từng kiểu bệnh.
20. Loạn dưỡng chất trắng thượng thận liên kết X (X-ALD) – ABCD1
X-linked Adrenoleukodystrophy (X-ALD) là bệnh di truyền liên quan gen ABCD1, mã hóa protein vận chuyển axit béo chuỗi rất dài vào peroxisome để phân giải. Khi protein này suy giảm chức năng, các axit béo tích tụ, gây tổn thương hệ thần kinh và tuyến thượng thận.
Bệnh có phổ biểu hiện rất rộng: một số bé trai xuất hiện thể tổn thương não tiến triển gây suy giảm học tập, hành vi, vận động và chức năng thần kinh; một số người bệnh có suy thượng thận. Ở tuổi trưởng thành, adrenomyeloneuropathy có thể gây cứng, yếu chân và rối loạn vận động tiến triển.
ABCD1 nằm trên nhiễm sắc thể X. Nam giới có một biến thể gây bệnh có nguy cơ mắc bệnh, nhưng mức độ biểu hiện khó dự đoán chỉ dựa vào biến thể; phụ nữ có biến thể cũng có thể xuất hiện triệu chứng thần kinh về sau. Theo dõi thần kinh, tuyến thượng thận và can thiệp sớm ở những thể phù hợp có ý nghĩa quan trọng.
21. Thiếu Ornithine Transcarbamylase – OTC
Thiếu Ornithine Transcarbamylase (OTC) là một rối loạn chu trình urê, trong đó gan không thể chuyển hóa và đào thải nitơ từ protein một cách bình thường. Gen OTC mã hóa enzyme ornithine transcarbamylase, giữ vai trò thiết yếu trong quá trình tạo urê.
Thiếu enzyme khiến amoniac tích tụ trong máu và gây độc cho não. Trẻ sơ sinh mắc thể nặng có thể bú kém, nôn, lơ mơ, thở bất thường, co giật và hôn mê; các thể nhẹ hơn có thể biểu hiện muộn khi nhiễm trùng, nhịn đói hoặc ăn quá nhiều protein.
OTC di truyền liên kết nhiễm sắc thể X. Nam giới thường có nguy cơ mắc thể nặng, nhưng phụ nữ có một biến thể OTC vẫn có thể bị tăng amoniac và các đợt bệnh nguy hiểm. Đây là tình trạng cần đánh giá chuyên khoa chuyển hóa, kiểm soát dinh dưỡng và xử trí cấp cứu nhanh khi có dấu hiệu mất bù.
22. Bệnh máu khó đông A (Hemophilia A) – F8
Hemophilia A là bệnh rối loạn đông máu di truyền do biến thể ở gen F8 làm giảm hoặc mất hoạt tính yếu tố đông máu VIII. Người bệnh khó hình thành cục máu đông ổn định khi bị chảy máu.
Tùy mức độ thiếu yếu tố VIII, bệnh có thể gây bầm tím, chảy máu kéo dài sau chấn thương hoặc thủ thuật và, ở thể nặng, chảy máu tự phát vào khớp hoặc cơ. Các đợt xuất huyết tái diễn tại khớp có thể gây đau, biến dạng và suy giảm khả năng vận động lâu dài. Xuất huyết nội sọ là một biến chứng nguy hiểm.
F8 nằm trên nhiễm sắc thể X. Nam giới thường biểu hiện bệnh rõ hơn; nữ giới mang biến thể có thể có nồng độ yếu tố VIII thấp và cũng có triệu chứng chảy máu. Điều trị gồm bổ sung yếu tố đông máu hoặc các phương pháp dự phòng chảy máu phù hợp với từng bệnh nhân.
23. Bệnh máu khó đông B (Hemophilia B) – F9
Hemophilia B, còn gọi là bệnh Christmas, là rối loạn đông máu di truyền do biến thể ở gen F9 gây thiếu hụt hoặc giảm hoạt tính yếu tố đông máu IX. Về biểu hiện, Hemophilia B khá giống Hemophilia A nhưng nguyên nhân phân tử và lựa chọn điều trị có những điểm khác nhau.
Người bệnh có thể chảy máu lâu cầm sau va chạm, nhổ răng hoặc phẫu thuật; ở thể nặng có thể chảy máu tự phát vào cơ, khớp hay các cơ quan bên trong. Mức độ bệnh được phân loại dựa trên hoạt tính yếu tố IX còn lại.
F9 di truyền liên kết nhiễm sắc thể X. Nam giới có biến thể gây bệnh thường biểu hiện rõ hơn, còn nữ giới mang biến thể có thể không có triệu chứng hoặc vẫn có nguy cơ chảy máu. Điều trị có thể gồm yếu tố IX thay thế, điều trị dự phòng và các liệu pháp chuyên biệt tùy điều kiện, chỉ định.
24. Rối loạn phổ Zellweger (ZSD) – PEX1
Zellweger Spectrum Disorder (ZSD) là một nhóm bệnh di truyền liên quan đến sự hình thành và hoạt động của peroxisome, bào quan giúp chuyển hóa nhiều loại axit béo và các phân tử quan trọng khác. Gen PEX1 mã hóa protein tham gia hình thành và duy trì chức năng peroxisome.
Khi PEX1 mất chức năng, nhiều con đường chuyển hóa bị rối loạn. Thể nặng có thể xuất hiện từ sơ sinh với giảm trương lực cơ, khó bú, co giật, bất thường gan, thính giác và thị giác. Các thể nhẹ hơn có thể biểu hiện muộn bằng chậm phát triển, mất thính lực, bệnh võng mạc, tổn thương gan hoặc các vấn đề thần kinh tiến triển.
ZSD liên quan PEX1 di truyền lặn trên nhiễm sắc thể thường. Ngoài PEX1, nhiều gen PEX khác cũng có thể gây ZSD. Việc chăm sóc chủ yếu nhằm kiểm soát biến chứng đa cơ quan và hỗ trợ dinh dưỡng, thần kinh, vận động, nghe nhìn.
25. Galactosemia type II – GALK1
Galactosemia type II, hay thiếu hụt galactokinase, là bệnh chuyển hóa di truyền do các biến thể gây bệnh ở gen GALK1. Enzyme galactokinase tham gia bước đầu tiên trong chuyển hóa đường galactose.
Khi enzyme thiếu hụt, galactose không được chuyển hóa bình thường và có thể bị chuyển thành galactitol, chất tích tụ trong thủy tinh thể gây đục thủy tinh thể, đôi khi ngay trong những tháng đầu đời. So với Galactosemia kinh điển liên quan GALT, bệnh do GALK1 thường ít gây tổn thương gan nghiêm trọng hơn, dù biểu hiện ở mỗi người vẫn cần được đánh giá cụ thể.
Bệnh di truyền lặn trên nhiễm sắc thể thường. Phát hiện sớm và điều chỉnh lượng galactose trong chế độ ăn theo hướng dẫn chuyên khoa có thể phòng ngừa hoặc hạn chế các biến chứng ở mắt.
26. Hội chứng Smith–Lemli–Opitz (SLOS) – DHCR7
Smith–Lemli–Opitz syndrome (SLOS) là rối loạn tổng hợp cholesterol do các biến thể gây bệnh ở gen DHCR7, mã hóa enzyme 7-dehydrocholesterol reductase. Enzyme này tham gia bước cuối trong quá trình tạo cholesterol của cơ thể.
Cholesterol không chỉ tham gia cấu trúc màng tế bào mà còn cần thiết cho quá trình phát triển phôi và hoạt động của nhiều tín hiệu sinh học. Khi tổng hợp cholesterol bị rối loạn, trẻ có thể chậm tăng trưởng, chậm phát triển trí tuệ và vận động, gặp khó khăn khi bú, có các bất thường bẩm sinh về tim, bộ phận sinh dục hoặc ngón chân, ngón tay. Biểu hiện có thể từ nhẹ đến rất nặng.
SLOS di truyền lặn trên nhiễm sắc thể thường. Việc quản lý thường bao gồm hỗ trợ dinh dưỡng, phục hồi chức năng, xử trí các dị tật và theo dõi đa chuyên khoa; một số trường hợp được cân nhắc bổ sung cholesterol dưới sự hướng dẫn của bác sĩ.
27. Nhóm bệnh liên quan TMEM67 – Joubert, COACH và Meckel
Gen TMEM67 mã hóa protein meckelin, tham gia cấu trúc và hoạt động của lông chuyển tế bào (cilia). Đây là những cấu trúc nhỏ giúp tế bào tiếp nhận và truyền tín hiệu trong quá trình hình thành nhiều cơ quan.
Các biến thể gây bệnh TMEM67 có thể gây ra nhiều rối loạn thuộc nhóm ciliopathy, như hội chứng Joubert, hội chứng COACH và hội chứng Meckel. Một số trẻ có thể bị giảm trương lực cơ, chậm phát triển, cử động mắt bất thường hoặc rối loạn nhịp thở. Các tổn thương khác có thể ảnh hưởng đến gan, thận, võng mạc và hệ thần kinh. Ở hội chứng Joubert, hình ảnh MRI có thể ghi nhận dấu hiệu “răng hàm” (molar tooth sign) đặc trưng; hội chứng Meckel có thể gây nhiều dị tật nặng ngay từ thai kỳ.
Những bệnh liên quan TMEM67 này chủ yếu di truyền lặn trên nhiễm sắc thể thường. Cùng một gen có thể liên quan đến nhiều mức độ và kiểu bệnh khác nhau, nên không thể suy ra chính xác tiên lượng chỉ từ tên gen.
28. Vì sao người khỏe mạnh vẫn có thể mang gen bệnh?
Ở bệnh di truyền lặn trên nhiễm sắc thể thường, một người chỉ có một biến thể gây bệnh thường không xuất hiện triệu chứng vì bản sao gen còn lại vẫn đảm nhiệm đủ chức năng. Do đó, cả bố và mẹ có thể hoàn toàn khỏe mạnh nhưng vẫn cùng mang biến thể trong một gen liên quan bệnh.
Khi hai người cùng mang biến thể gây bệnh tại một gen lặn, mỗi thai kỳ thường có 25% khả năng con nhận cả hai biến thể và mắc bệnh, 50% khả năng con chỉ mang một biến thể và 25% khả năng không nhận hai biến thể đó. Đây là xác suất độc lập ở từng lần mang thai, không phải cứ bốn người con thì chắc chắn có một người mắc bệnh.
Không thể áp dụng tỷ lệ trên cho mọi bệnh trong danh sách. Các gen G6PD, GLA, ABCD1, OTC, F8 và F9 nằm trên nhiễm sắc thể X; nguy cơ và biểu hiện phụ thuộc vào người truyền biến thể, giới tính nhiễm sắc thể của con và từng bệnh cụ thể. Một số phụ nữ có biến thể trên nhiễm sắc thể X cũng có thể biểu hiện bệnh.
29. Xét nghiệm 28 gen lặn có thay thế NIPT không?
Không. Hai xét nghiệm phục vụ những mục đích khác nhau. NIPT là xét nghiệm sàng lọc trước sinh chủ yếu đánh giá nguy cơ một số bất thường số lượng nhiễm sắc thể của thai, như trisomy 21, 18 và 13, tùy phạm vi từng gói.
Trong khi đó, sàng lọc người mang gen (carrier screening) tìm kiếm các biến thể liên quan đến bệnh di truyền đơn gen ở người được xét nghiệm, nhằm đánh giá nguy cơ sinh sản. Một kết quả NIPT nguy cơ thấp không loại trừ nguy cơ bệnh di truyền đơn gen; ngược lại, kết quả sàng lọc gen lặn không thay thế NIPT hoặc các xét nghiệm chẩn đoán cần thiết.
Hai nhóm xét nghiệm có thể bổ sung thông tin cho nhau theo chỉ định và nhu cầu của từng gia đình.
30. Phát hiện mang gen có nghĩa con chắc chắn mắc bệnh không?
Không. Việc một người có biến thể gây bệnh không đồng nghĩa người đó mắc bệnh, cũng không có nghĩa con sẽ chắc chắn mắc bệnh. Với nhiều bệnh lặn trên nhiễm sắc thể thường, cần xét nghiệm hoặc đánh giá gen tương ứng ở người còn lại để hiểu chính xác hơn nguy cơ đối với thai.
Nếu cả hai người có biến thể gây bệnh liên quan cùng một bệnh, chuyên gia tư vấn di truyền sẽ đánh giá loại biến thể, cơ chế di truyền và các lựa chọn tiếp theo. Ở bệnh liên kết nhiễm sắc thể X, việc đánh giá cần xét đến đặc điểm riêng của từng gen. Kết quả âm tính cũng không loại trừ hoàn toàn mọi nguy cơ di truyền, bởi không có panel giới hạn nào phát hiện được tất cả biến thể và tất cả bệnh lý di truyền.
31. Vì sao nên sàng lọc người mang gen trước hoặc trong thai kỳ?
Sàng lọc trước khi mang thai có thể giúp các cặp đôi biết sớm nguy cơ liên quan những bệnh mà người mang biến thể thường không có triệu chứng. Đối với những trường hợp đã mang thai, thông tin này giúp bác sĩ quyết định có cần đánh giá bổ sung ở bố, mẹ hoặc thai nhi hay không.
Danh sách trên cho thấy các bệnh di truyền đơn gen có biểu hiện rất đa dạng: từ thiếu máu, rối loạn chuyển hóa, bệnh cơ và thần kinh đến giảm thính lực, rối loạn nội tiết hoặc các bất thường phát triển bẩm sinh. Nhiều bệnh có thể điều trị hoặc cải thiện tiên lượng nếu được phát hiện sớm; một số bệnh rất nặng và cần tư vấn di truyền trước sinh chuyên sâu.
GENCIPHER cung cấp thông tin và tư vấn về xét nghiệm sàng lọc 28 gen, giúp khách hàng tìm hiểu lựa chọn xét nghiệm phù hợp với kế hoạch sinh sản. Phạm vi gen được phân tích và các dạng biến thể có thể phát hiện cần được đối chiếu với tài liệu kỹ thuật của gói xét nghiệm tại thời điểm đăng ký.
Tìm hiểu gói xét nghiệm: Xét nghiệm 28 gen lặn – đối tượng, chi phí và quyền lợi.
Liên hệ GENCIPHER để được tư vấn và đăng ký xét nghiệm.
Thấu hiểu sự mệt mỏi của mẹ bầu trong thai kỳ, GEN CIPHER mang đến dịch vụ sàng lọc trước sinh NIPT tận nhà nhanh chóng và tiện lợi. Bạn chỉ cần đặt lịch, chuyên viên y tế của GEN CIPHER sẽ đến tận nơi hỗ trợ thu mẫu an toàn, nhẹ nhàng và chuẩn quy trình. Không ngại nắng mưa, không lo chờ đợi – việc chăm sóc sức khỏe cho mẹ và bé giờ đây trở nên thật đơn giản!
Tư vấn chuyên gia
Cần hỗ trợ chọn gói NIPT?
Trò chuyện trực tiếp với chuyên viên về tuần thai, nhu cầu sàng lọc và phạm vi từng gói trước khi thực hiện.